医疗器械CE认证|欧盟MDR认证办理流程、费用及技术要求—世通检测
随着医疗器械国际贸易的发展,越来越多的中国医疗器械生产企业希望将产品出口到德国、法国、意大利、西班牙等欧洲市场。对于计划进入欧盟市场的医疗器械产品,CE合规是企业必须重视的重要环节。
医疗器械CE认证怎么办理?欧盟MDR认证需要多少钱?医疗器械CE认证周期多久?不同类别的医疗器械需要哪些技术资料?
上海世通检测技术服务有限公司(GTS)专注国际检测认证服务,可为医疗器械生产企业提供欧盟MDR法规咨询、产品分类判定、检测标准分析、技术文件编制指导、CE符合性评估及公告机构申请协调等服务,帮助企业建立符合欧盟市场要求的医疗器械合规体系。
一、什么是医疗器械CE认证?
医疗器械CE认证是指医疗器械产品按照欧盟适用法规完成符合性评估,并满足相关安全、性能及合规要求后,加贴CE标志进入欧盟市场的过程。
目前,欧盟医疗器械主要适用以下法规:
1. MDR (EU) 2017/745 医疗器械法规
适用于符合MDR医疗器械定义的产品,例如医用监护设备、手术器械、医用敷料、康复设备、医用激光设备等。
2. IVDR (EU) 2017/746 体外诊断医疗器械法规
适用于体外诊断医疗器械,例如体外诊断试剂、部分检测试纸、体外诊断分析仪及配套产品等。
需要注意的是,MDR已取代原医疗器械指令MDD 93/42/EEC,IVDR已取代原体外诊断医疗器械指令IVDD 98/79/EC。部分符合规定条件的旧法规产品仍可能适用过渡安排。
医疗器械CE认证不仅涉及产品测试,还可能涉及质量管理体系、风险管理、临床评价、技术文件、上市后监督等多方面要求。
二、哪些医疗器械需要办理CE认证?
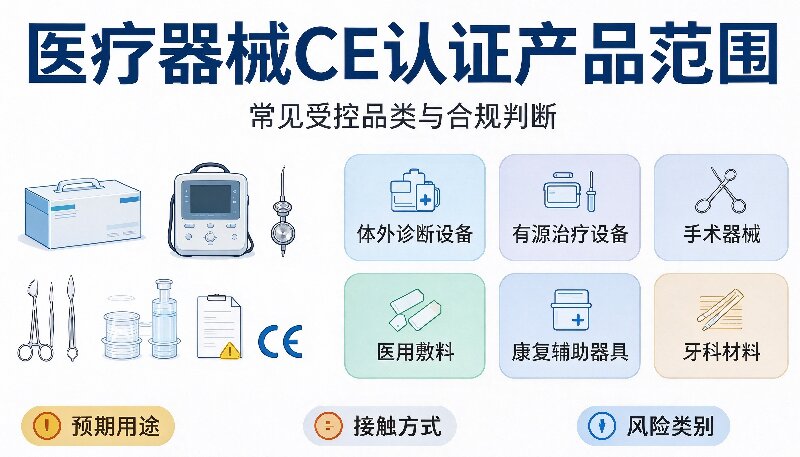
对于拟投放欧盟市场的医疗器械,企业应根据产品的预期用途、工作原理、接触人体情况及风险程度,确定适用法规与符合性评估路径。
常见医疗器械产品包括:
医用电子设备: 医用监护仪、医用电动床、部分理疗设备、医用电气设备等。
医用耗材: 医用敷料、医用纱布、部分导管、医用手套等。
康复医疗设备: 部分康复训练设备、医用辅助器械及电动康复设备等。
手术及诊疗器械: 手术工具、医用检查器械、部分牙科器械等。
医用美容设备: 具有医疗用途的激光设备、治疗设备等。部分不具有医疗用途的美容设备,也可能被纳入MDR附录XVI的监管范围。
体外诊断设备: 血糖检测系统、诊断试剂及部分实验室诊断设备等,此类产品应单独评估IVDR要求。
不同产品对应的法规、测试标准、技术资料和认证程序可能存在明显差异,建议企业在项目启动前完成产品分类与法规适用性评估。
三、医疗器械CE认证分为哪几个等级?
根据欧盟MDR (EU) 2017/745,医疗器械按照产品预期用途及风险程度,主要分为四个等级。
医疗器械类别 风险等级 CE符合性评估要求
Class I 较低风险 一般情况下由制造商完成符合性评估并签署EU符合性声明
Class IIa 中等风险 通常需要欧盟公告机构参与符合性评估
Class IIb 较高风险 通常需要欧盟公告机构参与符合性评估
Class III 高风险 需要公告机构进行相应的符合性评估
需要特别说明的是,Class I医疗器械中的无菌产品(Is)、具有测量功能的产品(Im)及可重复使用外科器械(Ir),也需要公告机构在法规规定的相关范围内参与评估。
医疗器械CE认证并不是所有产品都需要取得公告机构证书。 不同风险类别对应不同的符合性评估路径,最终应以MDR附录VIII分类规则及适用条款为依据。
上海世通检测可协助企业进行医疗器械风险等级初步分析,明确适用法规、符合性评估程序及技术文件要求,减少因产品分类不准确造成的项目反复。
四、医疗器械CE认证需要哪些测试标准?
医疗器械CE认证需要根据产品的结构、功能、使用场景及风险确定相关测试和评估标准。
常见标准包括:
EN ISO 13485:医疗器械质量管理体系
EN ISO 14971:医疗器械风险管理
EN IEC 60601-1:医用电气设备基本安全和基本性能
EN IEC 60601-1-2:医用电气设备电磁兼容要求
EN ISO 10993系列:医疗器械生物学评价
EN ISO 11607系列:最终灭菌医疗器械包装
EN IEC 62304:医疗器械软件生命周期过程
EN IEC 62366-1:医疗器械可用性工程
以上标准仅为常见参考,实际适用情况应根据产品特性、标准版本及欧盟协调标准引用状态进行确认,并非每款产品均需执行全部标准。
世通检测可协助企业开展适用标准分析、测试项目确定、检测方案制定以及相关技术资料准备工作。
五、医疗器械CE认证办理流程
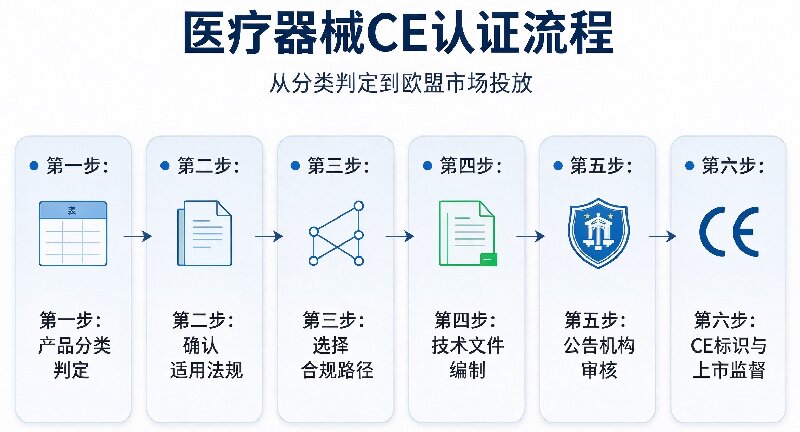
医疗器械CE认证通常包括以下几个主要阶段。
第一步:产品信息分析
了解产品名称、型号、预期用途、工作原理、使用环境及目标销售市场,初步判断是否属于欧盟医疗器械监管范围。
第二步:确认法规和产品分类
根据MDR或IVDR相关分类规则,确定产品风险等级、认证路径及是否需要欧盟公告机构参与。
第三步:确定检测和评估要求
结合产品的电气安全、生物相容性、电磁兼容、软件安全、性能等特点,制定对应的测试与评估方案。
第四步:建立医疗器械技术文件
按照适用法规要求,准备产品描述、设计制造信息、风险管理、验证与确认、临床评价等技术文件。
第五步:实施符合性评估
根据分类及认证路径,由制造商完成相应符合性评估;对于需要公告机构参与的产品,按照规定提交资料、接受审核并完成相关评估。
第六步:完成CE合规文件及产品标识
符合适用要求后,由制造商签署EU符合性声明(EU Declaration of Conformity),并按规定加贴CE标志。需要公告机构参与的产品,还应符合公告机构编号标注等相关要求。
第七步:欧盟注册及上市后合规管理
根据适用法规及过渡规定,完成相关经济运营者、器械及UDI注册,并持续履行上市后监督等义务。
六、医疗器械CE认证需要准备哪些资料?
企业申请医疗器械CE认证时,通常需要准备以下资料:
1、企业基本信息及制造商信息
2、产品名称、型号规格及产品描述
3、产品预期用途和适用人群说明
4、产品结构图、原理图及关键部件清单
5、产品设计与制造过程相关资料
6、产品风险管理文件
7、产品相关测试报告及验证确认资料
8、临床评价相关文件
9、产品标签、使用说明书及包装资料
10、质量管理体系相关文件
11、上市后监督计划及适用的相关文件
12、欧盟授权代表信息及相关协议(适用时)
对于不同等级的医疗器械,技术文件的深度、测试项目、质量体系要求和审核方式存在差异。
上海世通检测可根据具体产品类型,协助企业梳理资料清单、识别文件缺口并提供针对性的技术指导。
七、医疗器械CE认证费用多少钱?
医疗器械CE认证费用是很多生产企业重点关心的问题。实际上,医疗器械CE认证并没有统一的固定收费标准。
具体费用主要取决于以下因素:
1. 产品风险等级
Class I、Class IIa、Class IIb及Class III医疗器械的符合性评估方式不同,涉及的审核和技术评估成本也存在差异。
2. 产品测试项目
不同医疗器械需要开展的电气安全、电磁兼容、生物相容性、性能验证等测试内容有所不同。
3. 是否需要公告机构审核
需要欧盟公告机构参与的项目,通常还涉及质量体系审核、技术文件审核及相关评估费用。
4. 企业现有质量体系及技术文件基础
如果企业已经建立相应质量管理体系,并具备较完整的测试报告与技术文件,可减少部分重复准备工作,但仍需确认现有资料是否满足法规要求。
5. 产品型号及认证覆盖范围
多个型号是否能够采用同一认证方案,需要结合型号差异、预期用途、设计结构及认证规则判断。
上海世通检测可根据客户提供的产品资料,协助制定医疗器械CE认证方案,并提供针对性的费用评估。
八、医疗器械CE认证周期需要多久?
医疗器械CE认证周期与产品类别、测试复杂程度、技术文件完整性、质量体系成熟度,以及公告机构评估安排等因素密切相关。
一般来说,较低风险且无需公告机构参与的医疗器械,项目实施过程相对简化。
对于Class IIa、Class IIb及Class III等需要公告机构参与的产品,审核环节更多,整体周期通常较长。
部分高风险医疗器械还可能涉及更加复杂的临床评价、技术资料审核等程序。
建议企业在出口计划或产品开发早期启动CE合规评估,以便合理安排检测、技术文件准备及认证审核工作。
具体办理周期应在确认产品风险类别、项目资料及符合性评估路径后进行评估。
九、医疗器械出口欧盟还需要注意什么?
除了医疗器械CE符合性评估,制造商还应关注其他欧盟市场合规要求。
欧盟授权代表(EU AR): 非欧盟境内的医疗器械制造商,通常需要按照法规要求指定欧盟授权代表。
EUDAMED注册: 欧盟医疗器械数据库EUDAMED的首批四个模块已于2026年5月28日开始强制使用,相关企业应根据注册义务及过渡规定完成适用的注册工作。
UDI唯一器械标识: 医疗器械应根据适用法规和实施时间要求,落实UDI分配、标识及相关注册义务。
标签和说明书: 产品标签、包装和使用说明书需要符合相关法规及销售目标成员国的语言要求。
上市后监督(PMS): 制造商应建立并维护符合要求的上市后监督体系,持续收集和评估产品安全及性能相关信息。
医疗器械CE合规并非完成一次测试即可结束,而是涉及产品全生命周期的持续管理。
十、为什么选择上海世通检测办理医疗器械CE认证?
上海世通检测技术服务有限公司(Global Testing Services,简称GTS)成立于2010年,是一家提供产品检测、国际认证咨询及合规技术服务的第三方检测认证服务机构。
世通检测长期服务于出口型生产企业,拥有丰富的国际检测认证项目服务经验,可为医疗器械客户提供多方面的技术支持。
1. 专业法规分析,明确认证方向
根据产品结构、功能和预期用途,协助企业分析MDR、IVDR等法规要求,明确产品分类与符合性评估路径。
2. 测试与认证方案统筹
结合企业实际产品情况,协助制定检测认证方案,梳理产品适用标准、测试要求及认证资料。
3. 医疗器械技术文件指导
为企业提供风险管理、技术文件整理、符合性声明及产品标签等方面的合规指导,帮助企业完善认证申请材料。
4. 欧盟认证资源协调
针对需要公告机构参与评估的医疗器械项目,协助企业对接具有相应法规指定范围的欧盟公告机构,并推进资料准备与审核沟通。
5. 提供持续合规服务支持
针对医疗器械产品出口过程中涉及的欧盟授权代表、法规变化及上市后合规要求,提供相关技术咨询与配套服务。
十一、医疗器械CE认证常见问题
Q1:医疗器械出口欧盟必须办理CE认证吗?
通常情况下,属于欧盟医疗器械法规范围且拟投放欧盟市场的产品,需要满足适用法规的符合性评估和CE标识要求,法规另有特殊规定的情形除外。
Q2:医疗器械CE认证必须取得欧盟公告机构证书吗?
不一定。普通Class I医疗器械在满足适用要求的情况下,通常可以由制造商自行完成符合性评估。需要公告机构参与的产品,则应按照相应程序接受评估。
Q3:国内已有医疗器械注册证,还需要做CE吗?
需要单独评估。中国医疗器械注册要求与欧盟医疗器械法规并不相同,国内注册证通常不能直接替代欧盟CE符合性评估。
Q4:医疗器械CE认证和ISO 13485认证一样吗?
不一样。ISO 13485主要针对医疗器械质量管理体系,而CE符合性评估涉及产品、制造商及适用法规要求。取得ISO 13485证书并不代表产品自动满足CE要求。
Q5:医疗器械CE认证可以覆盖多个型号吗?
部分型号可以根据产品设计、预期用途及相关法规要求纳入同一符合性评估范围,但需要对产品差异进行分析,不能简单将所有型号直接合并。
医疗器械CE认证咨询——联系上海世通检测
如果您的企业正在办理医疗器械CE认证,或者计划将医疗器械出口欧盟市场,欢迎咨询上海世通检测技术服务有限公司。
我们可根据产品资料,协助企业了解:
医疗器械CE认证适用法规
MDR医疗器械产品分类
医疗器械CE认证检测标准
医疗器械CE认证费用及周期
医疗器械CE认证资料要求
欧盟公告机构符合性评估流程
欧盟授权代表及EUDAMED注册相关要求
上海世通检测技术服务有限公司(GTS)——专注国际检测认证与产品合规技术服务。
医疗器械CE认证咨询,欢迎联系世通检测。提供产品名称、型号、用途及相关技术资料,我们将协助您分析适用法规并制定针对性的CE认证服务方案。



 扫一扫
 扫一扫